- Published on
Doença de Creutzfeldt-Jakob: como os príons se multiplicam, de onde vêm e como a doença evoluiu
- Authors
- Name
- Michel Fernandes
- @michelpf
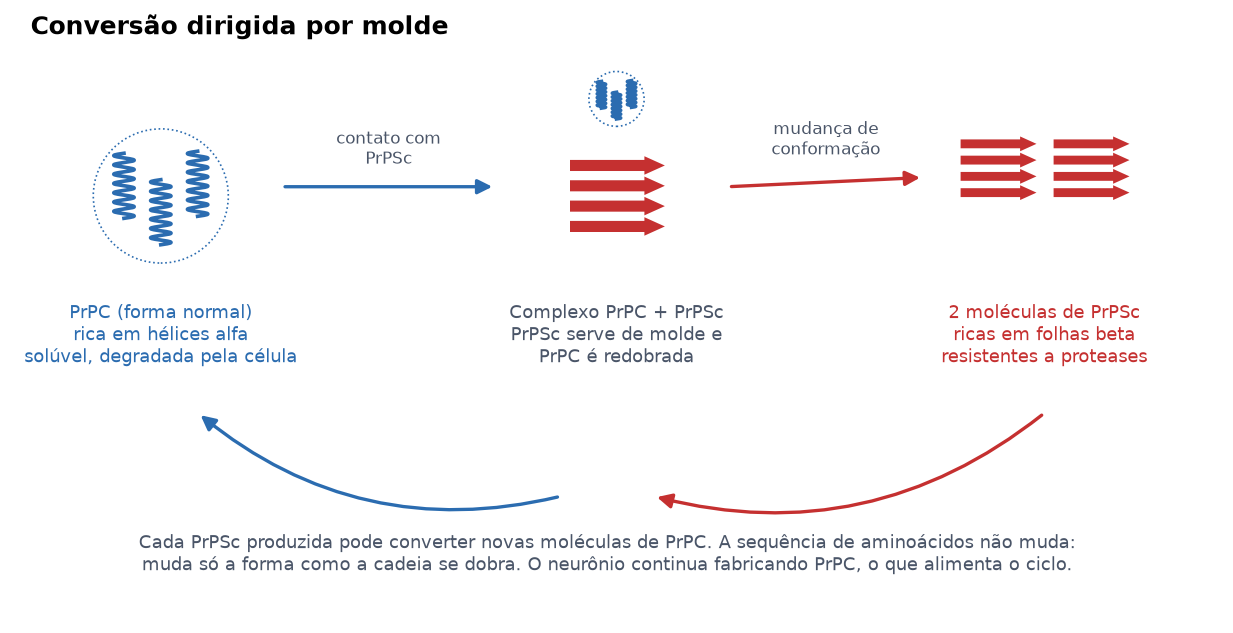
Ciclo de conversão de PrPC em PrPSc. Gráfico elaborado para este post com base em Prusiner (1998) e no comunicado do Prêmio Nobel de 1997.
Neste post, reúno o que a literatura médica diz sobre a doença de Creutzfeldt-Jakob (DCJ): o que é um príon, como ele se copia, as formas da doença, as hipóteses sobre a causa da forma esporádica, o diagnóstico, o tratamento e a evolução da doença ao longo dos anos. O texto nasceu da morte de Lito Sousa, do canal Aviões e Músicas, em 1º de outubro de 2026, aos 59 anos, por complicações da DCJ, segundo a Agência Brasil. O que foi divulgado sobre o caso dele está em outro post.
O que é um príon
O príon é uma proteína. O gene PRNP, no cromossomo 20, produz a proteína priônica celular, chamada PrPC. Ela fica presa à membrana das células e é especialmente abundante na superfície dos neurônios. A função dela ainda não está totalmente esclarecida, segundo o NINDS, o instituto de doenças neurológicas dos Estados Unidos.
A mesma cadeia de aminoácidos pode se dobrar de duas maneiras. Na forma normal, a PrPC tem regiões em hélice alfa e é degradada pela célula sem dificuldade. Na forma patológica, chamada PrPSc (de scrapie, a doença priônica das ovelhas), a cadeia se reorganiza em folhas beta, empilha-se em agregados e passa a resistir a proteases, a solventes orgânicos e a temperaturas acima de 100 °C. O comunicado do Prêmio Nobel compara as duas formas ao Dr. Jekyll e ao Mr. Hyde.
Stanley Prusiner propôs o termo "príon", de proteinaceous infectious particle, num artigo publicado na Science em 1982. A ideia de um agente infeccioso sem DNA nem RNA foi recebida com ceticismo. Em 1984, o grupo dele mostrou que o gene da proteína existe em todos os animais testados, inclusive no ser humano. Prusiner recebeu o Nobel de Fisiologia ou Medicina de 1997 pela descoberta dos príons como "um novo princípio biológico de infecção".
Como o príon se copia
A PrPSc não se reproduz como um vírus. Ela não carrega material genético e não usa a maquinaria da célula para fabricar cópias de si mesma. O que ela faz é servir de molde. Quando uma molécula de PrPC encosta em PrPSc, ela é induzida a adotar a forma anormal. A sequência de aminoácidos continua a mesma, e só a dobra muda. O resultado são duas moléculas de PrPSc onde antes havia uma, como mostra a figura de abertura do post. Como o neurônio continua fabricando PrPC o tempo todo, o ciclo nunca fica sem matéria-prima.
Esse esquema simples não explica sozinho a velocidade da doença. Se cada molécula de PrPSc convertesse vizinhas uma a uma, o acúmulo seria lento. O modelo mais aceito para a cinética é o de nucleação e polimerização, descrito em três etapas na figura abaixo.
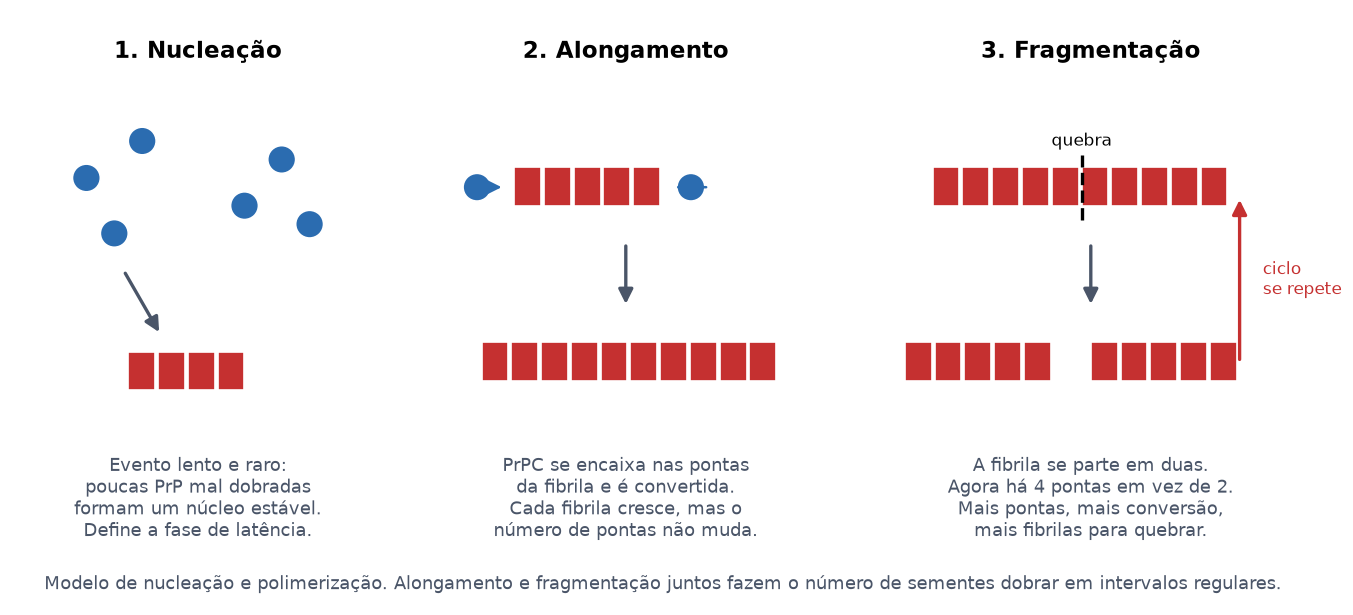
Nucleação, alongamento e fragmentação das fibrilas de PrPSc. Gráfico elaborado para este post com base em Masel, Jansen e Nowak (1999) e Knowles et al. (2009).
A primeira etapa é a nucleação. Algumas moléculas mal dobradas precisam se juntar num núcleo estável, e esse evento é raro e lento. A segunda é o alongamento: a PrPC se encaixa nas pontas da fibrila e é convertida, de modo que a fibrila cresce, mas o número de pontas fica igual. A terceira é a fragmentação. Quando a fibrila se parte, cada pedaço vira uma nova semente com duas pontas ativas.
A combinação de alongamento e fragmentação gera crescimento exponencial. Mais fibrilas significam mais pontas, mais pontas convertem mais PrPC, fibrilas mais longas se quebram mais e geram ainda mais sementes. Em 1999, Joanna Masel, Vincent Jansen e Martin Nowak modelaram a replicação de príons dessa forma e estimaram os parâmetros cinéticos a partir de dados experimentais. Em 2009, a equipe de Tuomas Knowles e Christopher Dobson, em Cambridge, publicou na Science uma solução analítica para essas equações. O trabalho mostrou que, na formação de amiloides, os processos secundários como a fragmentação costumam dominar a cinética, mais do que a nucleação primária, e que as mesmas leis de escala se aplicam ao desenvolvimento das doenças priônicas em mamíferos.
Para visualizar o efeito, escrevi uma simulação com as equações básicas desse modelo. Ela tem síntese e degradação de PrPC, uma nucleação primária muito lenta, alongamento proporcional ao número de agregados, fragmentação proporcional à massa de PrPSc e remoção lenta dos agregados. Os valores dos parâmetros foram escolhidos só para tornar o comportamento visível. Não representam medidas de pacientes nem de animais.
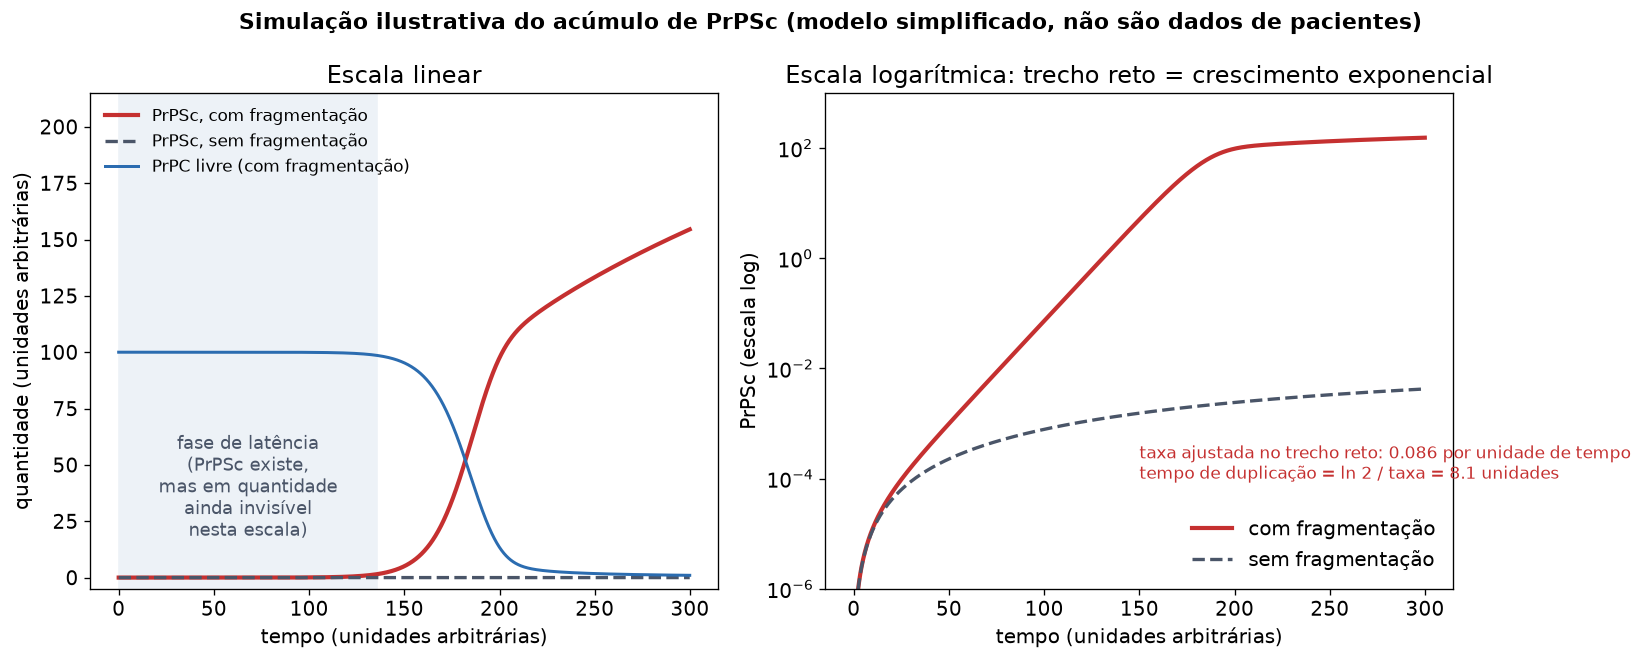
Simulação ilustrativa em unidades arbitrárias, sem dados reais. Gráfico elaborado para este post a partir de uma versão simplificada dos modelos de Masel, Jansen e Nowak (1999) e Knowles et al. (2009).
No painel da esquerda, em escala linear, a curva vermelha fica colada no zero por cerca de 130 unidades de tempo. Nesse período a PrPSc já existe e cresce, mas em quantidade invisível na escala. Depois a curva sobe de repente e consome quase toda a PrPC livre (linha azul). No painel da direita, em escala logarítmica, o mesmo trecho aparece como uma reta, o sinal de crescimento exponencial. A inclinação ajustada dá uma taxa de 0,086 por unidade de tempo, ou seja, a quantidade de PrPSc dobra a cada 8,1 unidades. Sem fragmentação (linha tracejada), o número de sementes depende só da nucleação, e a curva não passa de 0,01 unidade em todo o período simulado.
Esse comportamento ajuda a entender o desenho clínico da doença, mostrado de forma esquemática na figura seguinte.
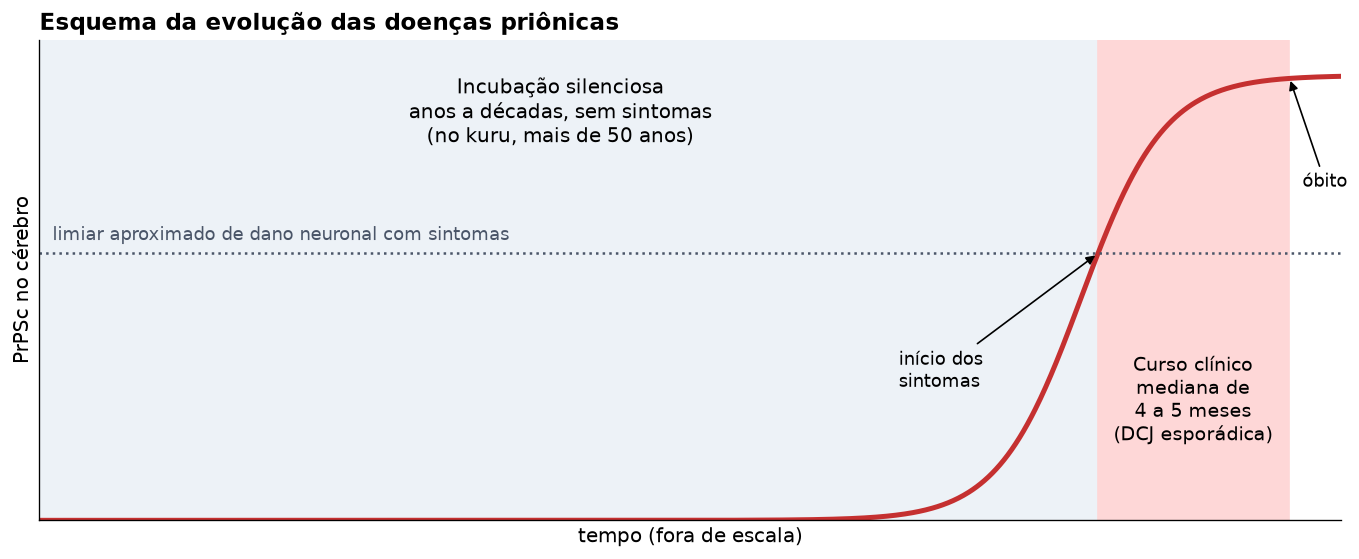
Esquema qualitativo, fora de escala. Gráfico elaborado para este post com dados do CDC (mediana de 4 a 5 meses de curso clínico na DCJ) e de Collinge et al. (2006) sobre a incubação do kuru.
A fase de latência corresponde à incubação. Nas formas adquiridas, ela pode durar décadas: no kuru, a equipe de John Collinge identificou 11 pacientes entre 1996 e 2004, todos nascidos antes do fim do canibalismo ritual, nos anos 1950, com incubações estimadas entre 39 e 56 anos nos homens. Uma revisão sistemática de 2020 relata incubações de até 40 anos na DCJ iatrogênica. Quando os sintomas aparecem, a PrPSc já está na fase de crescimento rápido, e o dano aos neurônios avança em semanas. O tecido cerebral fica com o aspecto esponjoso que dá nome ao grupo de doenças.
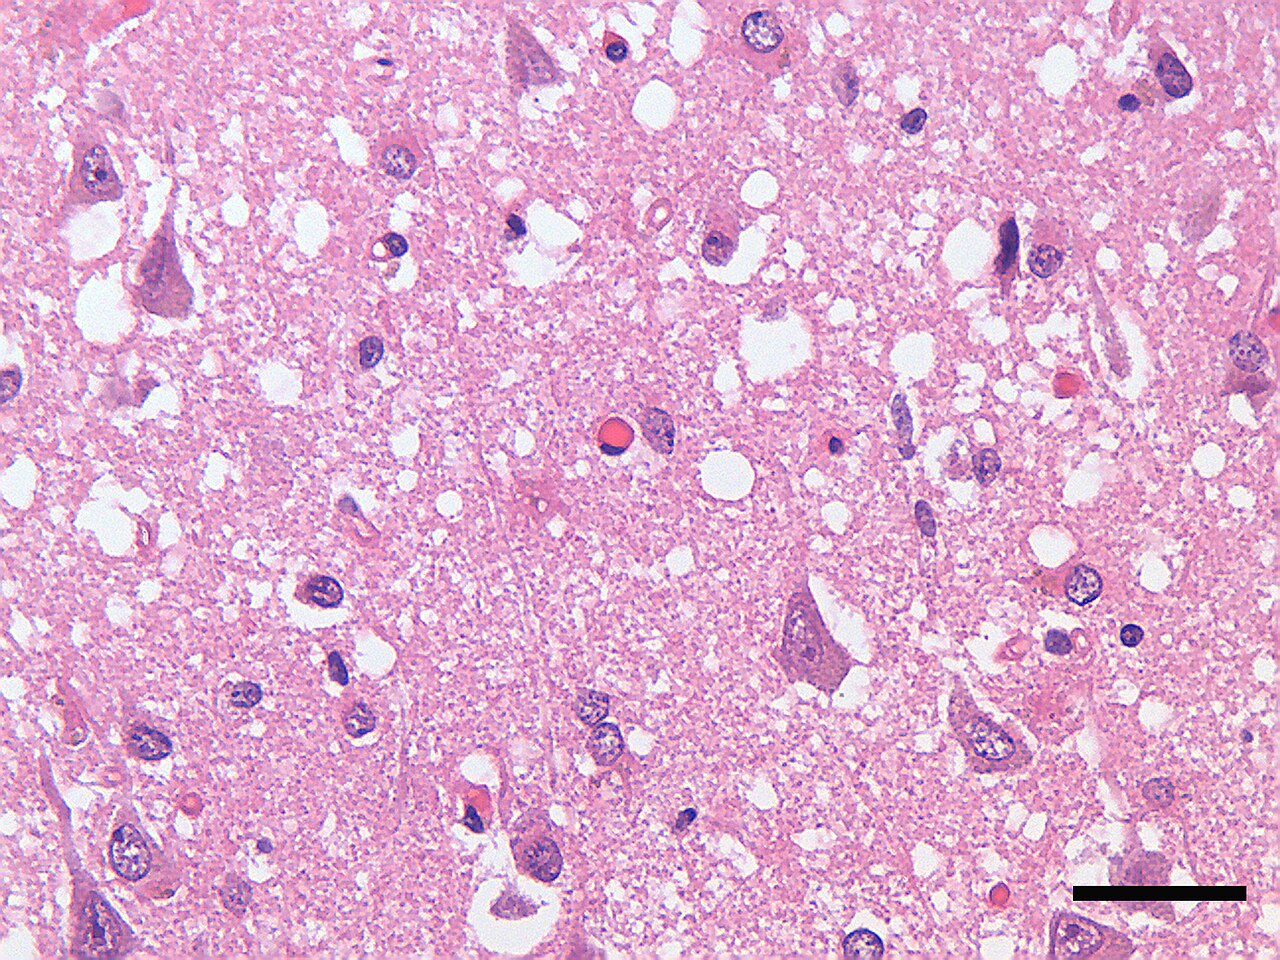
Degeneração espongiforme no córtex cerebral de um paciente que morreu de DCJ, em microscopia óptica com coloração de hematoxilina e eosina. A barra de escala tem 30 micrômetros. Foto: Tulemo, Wikimedia Commons, CC BY-SA 4.0.
As formas da doença
A DCJ é a doença priônica humana mais comum. Segundo o CDC, a incidência anual em muitos países, incluindo os Estados Unidos, fica em torno de 1 a 2 casos por milhão de habitantes. O NINDS estima cerca de 350 casos por ano nos Estados Unidos. A doença se divide em quatro formas.
A forma esporádica responde por cerca de 85% dos casos e não tem causa conhecida. O Ministério da Saúde afirma que ela não tem relação com histórico familiar, consumo de carne, viagens, nível socioeconômico ou região, e que acomete pessoas com média de idade de 65 anos, com casos relatados dos 14 aos 92 anos. O NINDS situa o início dos sintomas, em geral, entre os 60 e os 70 anos.
A forma genética, ou hereditária, responde por 5% a 15% dos casos, conforme a fonte (o CDC usa 5% a 15% e o NINDS, 10% a 15% nos Estados Unidos). Ela decorre de mutações no PRNP herdadas de um dos pais. Segundo o NINDS, costuma aparecer antes dos 55 anos. O Ministério da Saúde cita idade de diagnóstico em torno de 50 anos e curso mais longo. Ter a mutação não significa que a pessoa vai desenvolver a doença. Clinicamente, a forma genética não se distingue da esporádica. Só o teste genético separa as duas.
A forma iatrogênica, transmitida em procedimentos médicos, responde por menos de 1% dos casos. A avaliação final publicada por Paul Brown e colegas em 2012 atribuiu 226 casos a hormônio de crescimento extraído de hipófises de cadáveres e 228 a enxertos de dura-máter, a membrana que reveste o cérebro. Há ainda casos isolados por instrumentos neurocirúrgicos e eletrodos contaminados, transplantes de córnea, gonadotrofina de origem cadavérica e transfusão de sangue de doadores com a variante. Segundo os autores, a era da DCJ iatrogênica está quase encerrada, e os casos novos que ainda surgem são de incubação excepcionalmente longa.
A variante (vDCJ) é atribuída principalmente ao consumo de carne e derivados de bovinos com encefalopatia espongiforme bovina, a "doença da vaca louca". Robert Will e colegas descreveram os primeiros dez casos no Reino Unido, na The Lancet, em abril de 1996. Os pacientes eram jovens, tinham um perfil neuropatológico novo e não mostravam o eletroencefalograma típico da DCJ. Segundo o Ministério da Saúde, 233 pessoas foram confirmadas com vDCJ no mundo desde 1996. A média de idade foi de 28 anos, os sintomas iniciais são psiquiátricos e a morte ocorre entre 12 e 14 meses após o início do quadro. O último caso registrado no Reino Unido foi em 2016.
O kuru, doença dos Fore de Papua-Nova Guiné transmitida em rituais funerários com consumo de tecido humano, é o principal registro histórico de epidemia de príon em humanos. Os casos foram caindo depois que o ritual cessou, nos anos 1950, e servem até hoje de base para estimar incubações.
O códon 129
O gene PRNP tem uma posição polimórfica, o códon 129, que codifica metionina (M) ou valina (V). Cada pessoa herda uma cópia de cada genitor e pode ser MM, VV ou MV. Em 1991, Mark Palmer e colegas, do grupo de Collinge, encontraram homozigose (MM ou VV) em 21 de 22 casos esporádicos confirmados, enquanto 51% da população normal é heterozigota (MV). A explicação proposta é que moléculas idênticas se encaixam melhor no molde. No estudo europeu coordenado por Maurizio Pocchiari, com 2.304 casos esporádicos, a heterozigose no códon 129 apareceu entre os fatores que predisseram sobrevida mais longa, ao lado de idade mais jovem no início e sexo feminino. No kuru, a maioria dos pacientes tardios era heterozigota, genótipo que, segundo os autores, alonga a incubação.
Hipóteses sobre a causa
As formas genética, iatrogênica e variante têm causa identificada. A dúvida está na forma esporádica, que responde por cerca de 85% dos casos. Esta seção reúne as hipóteses estudadas para ela e alguns debates sobre fontes de príon no ambiente. Cada uma recebe um nível de evidência, com três categorias: estabelecida, quando há demonstração direta e consenso na literatura, em debate, quando há dados a favor e contra ou só resultados em animais, e minoritária ou refutada, quando a hipótese foi testada e não se sustentou ou é defendida por poucos grupos.
Dobra espontânea, envelhecimento e controle de qualidade das proteínas
A explicação mais aceita para a forma esporádica é que, em algum momento, uma ou poucas moléculas de PrPC adotam por acaso a forma patológica e formam um núcleo estável. Pelo modelo de nucleação e polimerização descrito acima, esse evento raro basta para disparar o crescimento exponencial. O NINDS atribui o fenômeno a falhas no controle de qualidade das proteínas da célula, a proteostase, que se tornam mais prováveis com o envelhecimento. Isso combina com a idade típica de início, entre 60 e 70 anos segundo o NINDS, e com o aumento do risco com a idade descrito pelo CDC.
A epidemiologia também aponta nessa direção. Paul Brown e colegas acompanharam a DCJ na França de 1968 a 1982 e identificaram 329 mortes. Na grande maioria, não foi possível estabelecer contato entre os pacientes, e não houve associação com fatores socioeconômicos, cirurgias (exceto um caso neurocirúrgico iatrogênico) ou exposição a fontes animais. Os autores já levantavam a possibilidade de a doença surgir de forma espontânea, por um mecanismo que compararam ao dos oncogenes no câncer. Nível de evidência: estabelecida como modelo mais aceito, embora não haja como observar diretamente o evento inicial em um paciente.
Mutação somática no PRNP
Uma mutação somática surge durante a vida, em células do próprio cérebro, sem ser herdada. Se ela aparecesse num grupo de neurônios, poderia produzir localmente uma proteína mais propensa a mudar de forma. Em 2023, Sae-Young Won, Yong-Chan Kim e Byung-Hoon Jeong, da Coreia do Sul, relataram taxas maiores da mutação somática E200K no córtex frontal e no hipocampo de pacientes com DCJ esporádica, na International Journal of Molecular Sciences.
Em 2024, um grupo de Harvard e da Case Western Reserve University publicou na Acta Neuropathologica um sequenciamento do PRNP com profundidade acima de 5.000 vezes em amostras de 205 casos esporádicos e 170 controles, incluindo cinco casos da variante de Heidenhain, que começa pela visão. Os pesquisadores não encontraram variantes somáticas verdadeiras e concluíram que mutações somáticas clonais provavelmente não têm papel importante na forma esporádica. Nível de evidência: em debate, com o estudo maior e mais recente contra a hipótese.
Transmissão iatrogênica não detectada
A transmissão por procedimentos médicos está comprovada para enxertos de dura-máter, hormônio de crescimento de cadáver, transplantes de córnea e instrumentos neurocirúrgicos, como mostrou a avaliação de Brown e colegas em 2012. A pergunta em aberto é se parte dos casos classificados como esporádicos teria a mesma origem, por procedimentos comuns que ninguém associou à doença.
Cirurgias. Hester Ward e colegas compararam 431 pacientes com DCJ esporádica e 454 controles em estudo publicado em 2008 nos Annals of Neurology. Ter feito alguma cirurgia dobrou a chance de ter a doença (razão de chances de 2,0). O excesso ficou restrito a uma categoria de "outras cirurgias", que incluía suturas de pele, cirurgias de nariz e garganta e retirada de nódulos. Os pesquisadores não encontraram ligação entre casos que fizeram neurocirurgia ou cirurgia ginecológica, e os autores apontaram que o viés de memória pode explicar parte do resultado. Uma revisão sistemática de Fernando J. García López e colegas, publicada na Eurosurveillance em 2017, reuniu 13 estudos de caso e controle. Ela encontrou associação positiva com cirurgias cardíacas, vasculares e oftalmológicas, associação negativa com retirada de amígdalas e de apêndice e nenhuma associação com neurocirurgia. A qualidade da evidência foi classificada como muito baixa pelo sistema GRADE. Um dos estudos com baixo risco de viés associou a doença a cirurgias feitas mais de 20 anos antes do início dos sintomas, e a revisão identificou sete casos possivelmente transmitidos por instrumentos neurocirúrgicos reutilizados.
Transfusão. A Cruz Vermelha americana acompanha desde 1995 quem recebeu sangue de doadores que depois tiveram DCJ. O balanço de 2017, publicado por Laura Crowder e colegas na Transfusion, somou 65 doadores, 826 receptores e 3.934 pessoas-ano de acompanhamento, sem nenhum caso de transmissão da DCJ clássica. Na variante a situação é diferente. O estudo britânico TMER, publicado por Patricia Hewitt e colegas em 2006, identificou dois receptores de sangue de doadores com vDCJ que desenvolveram a doença 6,5 e 7,8 anos após a transfusão.
Odontologia. Em camundongos, Emma Kirby e colegas mostraram em 2012 que uma lima endodôntica contaminada de propósito com um modelo de vDCJ, em contato com a gengiva por cinco minutos, levou 97% dos animais à doença. Nicolas Bourvis e colegas fizeram em 2007 uma avaliação de risco da transmissão da forma esporádica em tratamentos de canal sem inativação adequada dos príons. As diretrizes da Organização Mundial da Saúde de 1999 recomendam, no atendimento odontológico de pacientes com a doença, material descartável e a destruição ou descontaminação especial de instrumentos que tocaram tecido neurovascular. Não encontrei caso humano documentado de transmissão por tratamento dentário nas fontes consultadas.
Instrumentos. A PrPSc resiste a temperaturas acima de 100 °C, segundo o comunicado do Nobel. As mesmas diretrizes da OMS afirmam que parte da infecciosidade pode sobreviver à autoclavagem hospitalar padrão, de 121 °C por 15 minutos, e que os príons resistem à maioria dos desinfetantes comuns. Por isso o documento traz métodos de descontaminação próprios para príons e indica a incineração como opção preferida para materiais contaminados.
Nível de evidência: estabelecida para os procedimentos listados por Brown e colegas e para a transfusão na variante. Em debate para cirurgias gerais na forma esporádica. Para transfusão na forma clássica, os estudos de acompanhamento não encontraram transmissão.
Dieta: carne, caça e doenças priônicas de animais
Carne bovina comum. Segundo o Ministério da Saúde, a forma esporádica não tem relação com o consumo de carne. A ligação comprovada entre alimento e DCJ é a da variante com a vaca louca clássica, tratada na seção sobre as formas da doença. Nível de evidência para a forma esporádica: refutada pelos dados epidemiológicos disponíveis.
Scrapie. O estudo francês de Brown e colegas não encontrou associação da DCJ com exposição a fontes animais. Em laboratório, o quadro é menos simples. Emmanuel Comoy e colegas transmitiram scrapie clássico a um macaco cinomolgo depois de uma incubação silenciosa de 10 anos, em estudo publicado na Scientific Reports em 2015. Em 2024, Alba Marín-Moreno e colegas inocularam scrapie atípico em camundongos com proteína priônica humana. Não houve transmissão na primeira passagem. Nas passagens seguintes, um dos isolados se adaptou e passou a lembrar o subtipo MM1 da DCJ esporádica, mas os testes mostraram que se tratava de outra cepa. Os autores concluíram que o potencial de transmissão a humanos é baixo. Nível de evidência: sem ligação demonstrada em humanos.
Vaca louca atípica. As formas atípicas da encefalopatia espongiforme bovina, as mesmas registradas no Brasil, aparecem em bovinos velhos e são consideradas espontâneas. Em 2008, Comoy e colegas transmitiram a forma do tipo L a um macaco por injeção no cérebro e encontraram a mesma assinatura bioquímica em três de quatro pacientes com DCJ esporádica do subtipo MM2 que viviam no mesmo país do bovino. No mesmo ano, Vincent Béringue e colegas mostraram que o tipo L se propaga sem barreira aparente em camundongos com proteína priônica humana, enquanto o tipo H não infectou os animais. Em 2016, um estudo do INRA, o instituto francês de pesquisa agronômica, assinado também por Béringue, comparou o tipo L com vários subtipos de DCJ esporádica e não encontrou indício de que ele cause alguma forma conhecida da doença. Os autores ressalvaram que ele poderia se propagar em humanos como uma forma ainda não reconhecida. Nível de evidência: em debate, só com dados de animais.
Carne de caça e doença debilitante crônica. A doença debilitante crônica, ou CWD, é a doença priônica de cervos e alces. Brent Race e colegas inocularam o príon da CWD em macacos cinomolgos e os acompanharam por 11 a 13 anos, sem nenhum sinal de transmissão, segundo estudo publicado no Journal of Virology em 2018. Em experimentos anteriores do mesmo grupo, citados no artigo, macacos-de-cheiro se mostraram muito suscetíveis. Em 2024, um resumo apresentado no congresso da Academia Americana de Neurologia descreveu dois caçadores do mesmo alojamento que comeram carne de cervos de uma população com CWD e tiveram DCJ esporádica. Um deles tinha 72 anos, morreu em menos de um mês, e a necropsia confirmou o subtipo MM1. Os autores escreveram que a CWD não pode ser descartada como causa, sem afirmar que ela foi a origem. O resumo não informa o estado onde os casos ocorreram. O CDC respondeu ao USA Today que os casos eram compatíveis com o número esperado de DCJ esporádica no país. Nível de evidência: em debate, sem caso humano confirmado.
Persistência no solo
Os príons podem durar anos no ambiente. Christopher Johnson e colegas mostraram em 2006 que a PrPSc se liga a minerais do solo, como argilas e quartzo, e continua infecciosa. Em 2007, Bjoern Seidel e colegas misturaram ao solo material com a cepa 263K de scrapie e verificaram que ela persistiu no solo por pelo menos 29 meses e ainda transmitiu a doença a hamsters por via oral. Esse mecanismo ajuda a explicar a dificuldade de eliminar o scrapie e a CWD de pastagens e áreas de criação. Nível de evidência: estabelecida para doenças de animais, sem dados que a liguem à DCJ humana.
Exposição ocupacional
Os casos mais bem documentados vêm de laboratórios de pesquisa. Em 2010, a técnica Émilie Jaumain, do INRAE, o instituto francês de pesquisa agropecuária, feriu o polegar durante um experimento com camundongos infectados por príons. Ela recebeu o diagnóstico de vDCJ provável em 2019 e morreu em junho daquele ano, aos 33 anos, segundo a Science. Jean-Philippe Brandel e colegas descreveram o caso no New England Journal of Medicine em 2020, com diagnóstico 7,5 anos depois da exposição. Em julho de 2021, surgiu um possível caso de DCJ num funcionário aposentado do INRAE que havia trabalhado com príons. Cinco instituições públicas francesas (ANSES, CEA, CNRS, INRAE e Inserm) suspenderam por três meses toda a pesquisa com príons, segundo comunicado do CNRS de 27 de julho de 2021. A Science informou que a medida atingiu nove laboratórios. Em 27 de outubro de 2021, os ministérios da Pesquisa e da Agricultura prorrogaram a suspensão até o fim daquele ano.
Entre profissionais de saúde, os dados não mostram excesso de risco. Enrique Alcalde-Cabero e colegas analisaram 8.321 casos de DCJ esporádica em 21 países, de 1965 a 2010, e encontraram 65 médicos ou dentistas, dos quais dois patologistas, e 137 outros profissionais de saúde. Não houve aumento geral do risco nessas profissões. A única associação encontrada foi com trabalho em consultório médico (razão de chances de 4,6). Nível de evidência: estabelecida para acidentes com material infectado em laboratório, sem excesso demonstrado no trabalho clínico.
Semeadura de beta-amiloide por hormônio de crescimento
Este caso não trata de uma causa da DCJ. Ele entra aqui porque mostra o mesmo mecanismo de molde em outra proteína. Em 2024, Gargi Banerjee e colegas, do University College London, descreveram na Nature Medicine pessoas que receberam na infância hormônio de crescimento extraído de hipófises de cadáveres e, décadas depois, desenvolveram demência precoce com biomarcadores na faixa da doença de Alzheimer. A hipótese é que o hormônio estava contaminado com sementes de beta-amiloide, que se propagaram no cérebro como um príon. Os autores ressaltam que a forma iatrogênica do Alzheimer parece rara e que não há indício de transmissão entre pessoas em atividades do dia a dia. Nível de evidência: em debate, com base numa série de casos.
Aglomerados geográficos e genéticos
Alguns grupos têm muito mais casos que a média, e a investigação costuma terminar num gene. Entre os judeus de origem líbia, em Israel, a incidência é cerca de 100 vezes maior que na população geral, segundo a revisão de Zeev Meiner e colegas publicada em 1997. A primeira explicação foi o consumo de cérebro ou olhos de ovelha. Depois se descobriu a mutação E200K no PRNP, com penetrância quase completa aos 85 anos.
A Eslováquia também tem um número alto de casos genéticos com a mesma mutação, e a maior parte vem da região de Orava, no norte do país. Ali a penetrância é incompleta, de 59%, e Dana Slivarichová e colegas investigaram em 2011 se um fator ambiental contribuiria. Eles encontraram nível de manganês mais alto no cérebro dos pacientes do aglomerado e propuseram o desequilíbrio entre manganês e cobre como possível cofator. Para os casos esporádicos, o estudo francês de Brown e colegas não encontrou contatos entre a grande maioria dos pacientes. Nível de evidência: estabelecida para os aglomerados explicados pela mutação E200K, em debate para o papel de cofatores ambientais.
Hipóteses minoritárias ou refutadas
Espiroplasma. O patologista Frank Bastian defende que bactérias sem parede celular do gênero Spiroplasma causam as encefalopatias espongiformes, e em 2018 relatou ter cultivado uma nova espécie a partir de cérebros de ovelhas com scrapie e de cervos com CWD. Em 2006, Irina Alexeeva e colegas testaram às cegas 20 amostras de cérebro de hamsters, com e sem scrapie, em que os infectados tinham pelo menos 10 bilhões de doses infecciosas por grama. Nenhuma amostra teve DNA de espiroplasma ou de qualquer outra bactéria, embora o teste detectasse o espiroplasma em concentração 100 vezes menor que a necessária para explicar a infecciosidade. Os autores concluíram que o agente não pode ser uma bactéria.
Vírus. Laura Manuelidis, da Universidade Yale, sustenta que o agente é um vírus. Em 2007, o grupo dela descreveu na PNAS partículas de 25 nanômetros em células infectadas com scrapie e com DCJ, sem relação com a PrP anormal. Em 2010, Fei Wang e colegas produziram um príon a partir de proteína priônica de camundongo fabricada em bactérias Escherichia coli, sem nenhum material de animal doente. Os camundongos injetados com esse príon sintético desenvolveram sinais neurológicos em cerca de 130 dias, e a doença passou de animal para animal. O resultado, publicado na Science, mostra que a proteína basta para causar a doença.
Autoimunidade por Acinetobacter. Alan Ebringer, do King's College London, propôs em 1997 que a vaca louca seria uma doença autoimune desencadeada por bactérias com semelhança molecular a antígenos do cérebro, e em 2005 estendeu a ideia à DCJ, apontando o gênero Acinetobacter. O relatório oficial do inquérito britânico sobre a vaca louca, coordenado por Lord Phillips e publicado em 2000, considerou a teoria autoimune "não viável". A transmissão por príon sintético também contradiz a hipótese.
Organofosforados e manganês. O fazendeiro britânico Mark Purdey atribuiu a vaca louca, em 1996, a pesticidas organofosforados usados contra parasitas do gado e, em 2000, atribuiu aglomerados de doenças priônicas a excesso de manganês e falta de cobre no ambiente. O Comitê Científico Diretor da Comissão Europeia concluiu em 1998 que não havia evidência de relação entre organofosforados e a vaca louca, e o relatório Phillips considerou a teoria "não viável", embora admitisse que esses produtos pudessem aumentar a suscetibilidade do gado. O mesmo relatório atribuiu a epidemia à reciclagem de proteína animal na ração. A ideia de um cofator ambiental envolvendo metais continua em estudo, como no trabalho eslovaco citado acima, mas como fator secundário e sem substituir o príon.
Nível de evidência: minoritária ou refutada para as quatro hipóteses.
Resumo
| Hipótese | Nível de evidência |
|---|---|
| Dobra espontânea com o envelhecimento e falhas de proteostase | Estabelecida como modelo mais aceito para a forma esporádica |
| Mutação somática no PRNP | Em debate, com o estudo maior (2024) contra |
| Transmissão iatrogênica por dura-máter, hormônio de cadáver, córnea e neurocirurgia | Estabelecida |
| Cirurgias gerais como causa oculta de casos esporádicos | Em debate, evidência de qualidade muito baixa |
| Transfusão de sangue | Estabelecida na variante, não observada na forma clássica |
| Tratamento dentário | Em debate, só com dados em camundongos |
| Consumo de carne bovina comum na forma esporádica | Refutada pelos dados epidemiológicos |
| Scrapie | Sem ligação demonstrada em humanos |
| Vaca louca atípica e subtipos da forma esporádica | Em debate, só com dados de animais |
| Doença debilitante crônica de cervos | Em debate, sem caso humano confirmado |
| Persistência no solo | Estabelecida para doenças de animais, sem ligação com a DCJ humana |
| Acidente em laboratório de pesquisa com príons | Estabelecida em casos raros |
| Trabalho clínico na área da saúde | Sem excesso de risco demonstrado |
| Semeadura de beta-amiloide por hormônio de cadáver | Em debate, série de casos (contexto, não causa DCJ) |
| Aglomerados familiares por mutação E200K (judeus líbios, Eslováquia) | Estabelecida |
| Cofatores ambientais com metais | Em debate |
| Espiroplasma | Minoritária ou refutada |
| Vírus | Minoritária ou refutada |
| Autoimunidade por Acinetobacter | Minoritária ou refutada |
| Organofosforados como causa da vaca louca | Minoritária ou refutada |
Sintomas, diagnóstico e tratamento
O quadro clássico é uma demência de progressão muito rápida, acompanhada de mioclonias (abalos musculares involuntários), ataxia (perda de coordenação), alterações visuais e rigidez. Com o avanço, o paciente pode chegar ao mutismo acinético, quando para de falar e de se mover. A apresentação varia. O NINDS lista, entre os sintomas iniciais possíveis, falta de coordenação, problemas de marcha e equilíbrio, alterações de visão e tremor, além dos sintomas cognitivos e psiquiátricos. Em parte dos pacientes, a cognição fica relativamente preservada no início, segundo o neurologista Diogo Haddad, do Hospital Alemão Oswaldo Cruz, ouvido pelo Estadão.
Segundo o CDC, a mediana entre o início dos sintomas e a morte é de 4 a 5 meses. O NINDS informa que cerca de 70% dos pacientes morrem no primeiro ano.
O diagnóstico em vida combina quatro tipos de exame:
- Ressonância magnética. Nas sequências de difusão (DWI) e FLAIR, o sinal elevado no caudado e no putâmen ou em pelo menos duas regiões corticais entra nos critérios atualizados por Inga Zerr e colegas em 2009. O NINDS estima que as alterações aparecem em cerca de 90% dos casos.
- Eletroencefalograma, que pode mostrar complexos periódicos de ondas agudas.
- Líquor com a proteína 14-3-3 e a proteína tau, marcadores de morte rápida de neurônios que não são específicos da DCJ.
- RT-QuIC, sigla em inglês para conversão induzida por agitação em tempo real. O teste usa o próprio mecanismo da doença: a amostra de líquor é misturada a PrP normal produzida em laboratório e agitada. Se houver PrPSc, a conversão acontece e é detectada por fluorescência. No estudo de Lynne McGuire e colegas, de 2012, a sensibilidade foi de 91% e a especificidade de 98% na fase exploratória, e de 87% e 100% na fase confirmatória.
A confirmação definitiva exige análise de tecido cerebral, por biópsia ou necropsia. A biópsia raramente é feita por causa do risco.
Não há cura nem tratamento aprovado que interrompa a doença. O cuidado é de suporte, com medicamentos para mioclonias, rigidez, agitação e sono, e acompanhamento paliativo. As pesquisas atuais tentam reduzir a produção de PrPC no cérebro, o que tiraria a matéria-prima do ciclo de conversão. Entre os candidatos estão o oligonucleotídeo antissenso ION717, da Ionis, e o siRNA ALN-6457, da Regeneron. O estudo de fase 1/2 do ALN-6457 está registrado no ClinicalTrials.gov com início previsto para 23 de outubro de 2026, 60 participantes estimados e inclusão de pacientes com DCJ esporádica ou doença priônica genética.
A doença ao longo dos anos
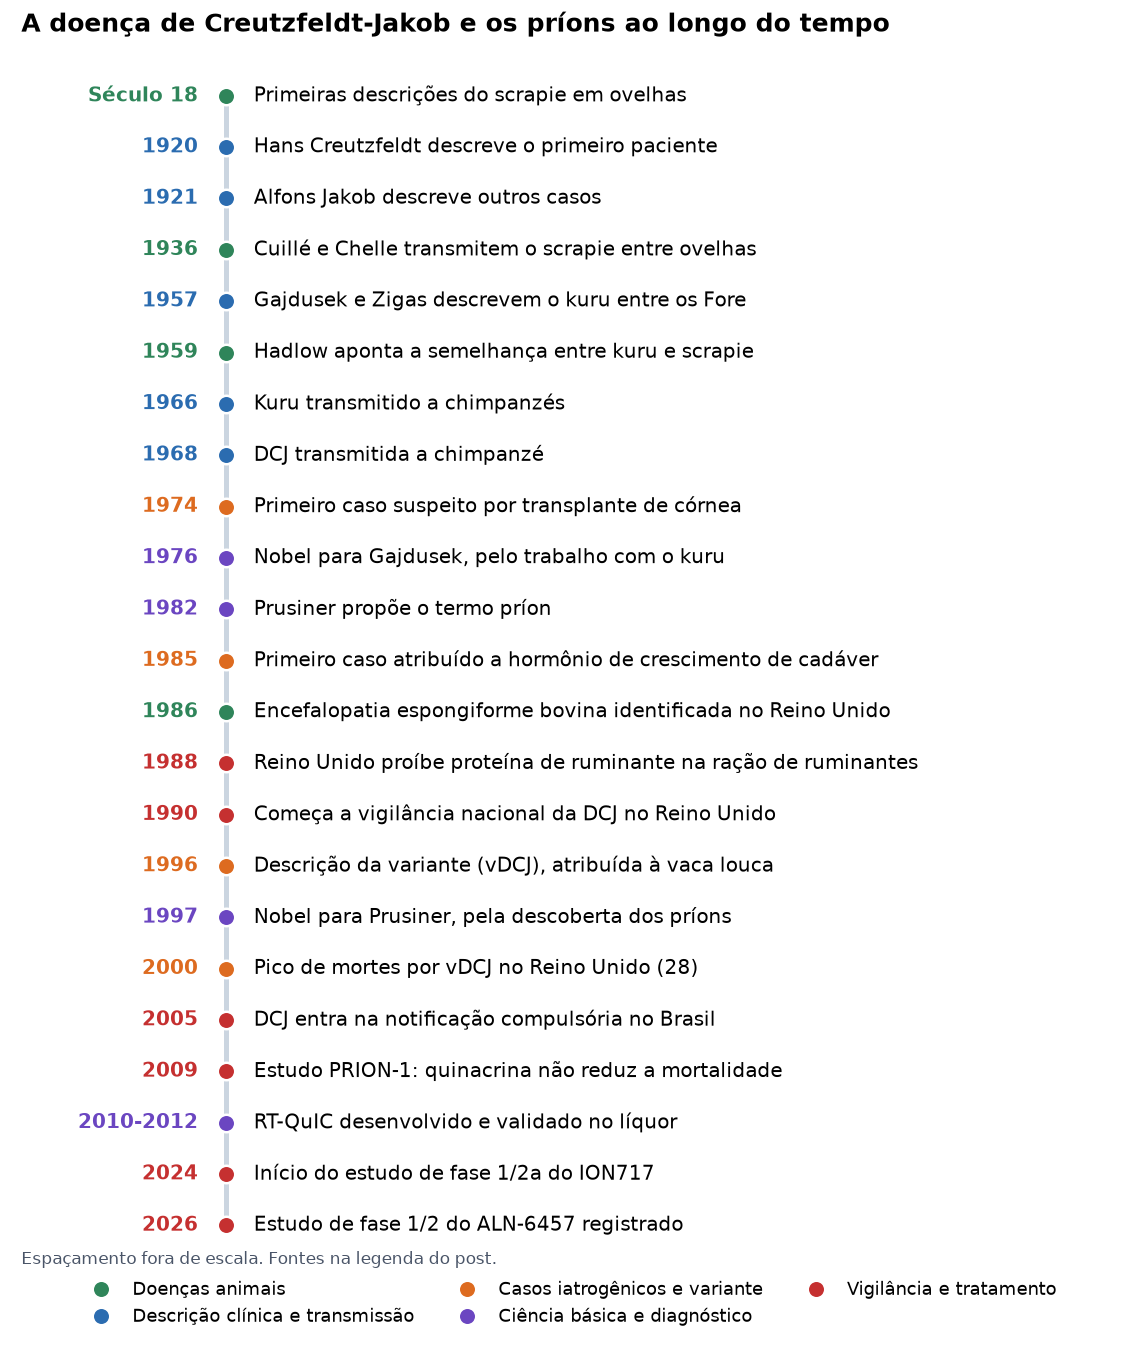
Marcos da história da DCJ e dos príons. Espaçamento fora de escala. Gráfico elaborado para este post com base em Brown e Bradley (1998), Creutzfeldt (1920), Jakob (1921), Gajdusek e Zigas (1957), Hadlow (1959), Gajdusek, Gibbs e Alpers (1966), Gibbs et al. (1968), Duffy et al. (1974), Prusiner (1982), Koch et al. (1985), relatório do BSE Inquiry (2000), Will et al. (1996), Prêmio Nobel, NCJDRSU, Ministério da Saúde, Collinge et al. (2009), Wilham et al. (2010), Atarashi et al. (2011), McGuire et al. (2012) e ClinicalTrials.gov.
A primeira doença priônica registrada foi a das ovelhas. Brown e Bradley, numa revisão histórica publicada no BMJ em 1998, situam as primeiras descrições do scrapie no século 18. A prova de que a doença era transmissível só veio em 1936, quando os veterinários franceses Cuillé e Chelle inocularam no olho de duas ovelhas sadias tecido do cérebro ou da medula de um animal doente. A incubação variou de um a dois anos.
Nos humanos, Hans Creutzfeldt publicou em 1920 a descrição de um caso de uma doença peculiar do sistema nervoso central, e Alfons Jakob descreveu outros casos em 1921, na mesma revista alemã, a Zeitschrift für die gesamte Neurologie und Psychiatrie. Em 1957, Carleton Gajdusek e Vincent Zigas descreveram no New England Journal of Medicine o kuru, a doença que atingia os Fore de Papua-Nova Guiné. Dois anos depois, William Hadlow publicou na The Lancet uma carta apontando a semelhança entre as lesões do kuru e as do scrapie. Gajdusek, Clarence Gibbs e Michael Alpers transmitiram o kuru a chimpanzés em 1966, num artigo da Nature. Em 1968, Gibbs e colegas fizeram o mesmo com a DCJ, segundo artigo da Science. Gajdusek dividiu o Nobel de Fisiologia ou Medicina de 1976.
Os primeiros casos atribuídos a procedimentos médicos apareceram nos anos 1970 e 1980. Em 1974, Duffy e colegas relataram no New England Journal of Medicine uma possível transmissão por transplante de córnea. Em 1985, Koch e colegas descreveram, na mesma revista, um adulto jovem com DCJ que tinha recebido hormônio de crescimento extraído de hipófises de cadáveres. A avaliação final de Brown e colegas, de 2012, chegou a 226 casos por esse hormônio.
Em dezembro de 1986, o serviço veterinário do Reino Unido identificou uma doença nova no gado, segundo o relatório do inquérito britânico sobre a vaca louca, coordenado por Lord Phillips e publicado em 2000. Wells e colegas descreveram a encefalopatia espongiforme bovina na Veterinary Record em 1987. Em 18 de julho de 1988, entrou em vigor a proibição de proteína de ruminantes na ração de ruminantes. O relatório concluiu que a epidemia foi consequência da reciclagem de proteína animal na ração. A vigilância nacional da DCJ no Reino Unido começou em maio de 1990, segundo o relatório anual do National CJD Research & Surveillance Unit (NCJDRSU), da Universidade de Edimburgo. Foi essa unidade que descreveu a variante em 1996, no artigo de Will e colegas na The Lancet. No ano seguinte, Prusiner recebeu o Nobel pela descoberta dos príons.
Nos anos seguintes, os avanços vieram do diagnóstico. Em 2010, Wilham e colegas descreveram o RT-QuIC na PLoS Pathogens, com sensibilidade comparável à do bioensaio em animais e resultado em até dois dias. Em 2011, Atarashi e colegas aplicaram o teste ao líquor de pacientes e relataram, na Nature Medicine, sensibilidade acima de 80% e especificidade de 100% num estudo cego com 30 amostras da Austrália. Em 2012 veio a validação de McGuire e colegas, citada acima.
O tratamento avançou menos. O estudo PRION-1, de John Collinge e colegas, deu quinacrina a pacientes com doença priônica no Reino Unido e publicou os resultados em 2009 na The Lancet Neurology. Entre os 107 participantes, não houve diferença de mortalidade depois do ajuste pela gravidade da doença. A estratégia atual é reduzir a produção de PrPC. O estudo de fase 1/2a do oligonucleotídeo antissenso ION717, da Ionis, começou em 4 de janeiro de 2024, segundo o ClinicalTrials.gov, que registra 85 participantes. O estudo do ALN-6457, da Regeneron, tem início previsto para outubro de 2026.
Mortes por ano no Reino Unido
O Reino Unido tem a série anual mais completa por forma da doença que encontrei com dados abertos. O NCJDRSU publica uma tabela com as mortes por DCJ definida ou provável desde 1990, separadas em esporádica, iatrogênica, genética e variante. Usei a versão atualizada em 6 de janeiro de 2025.
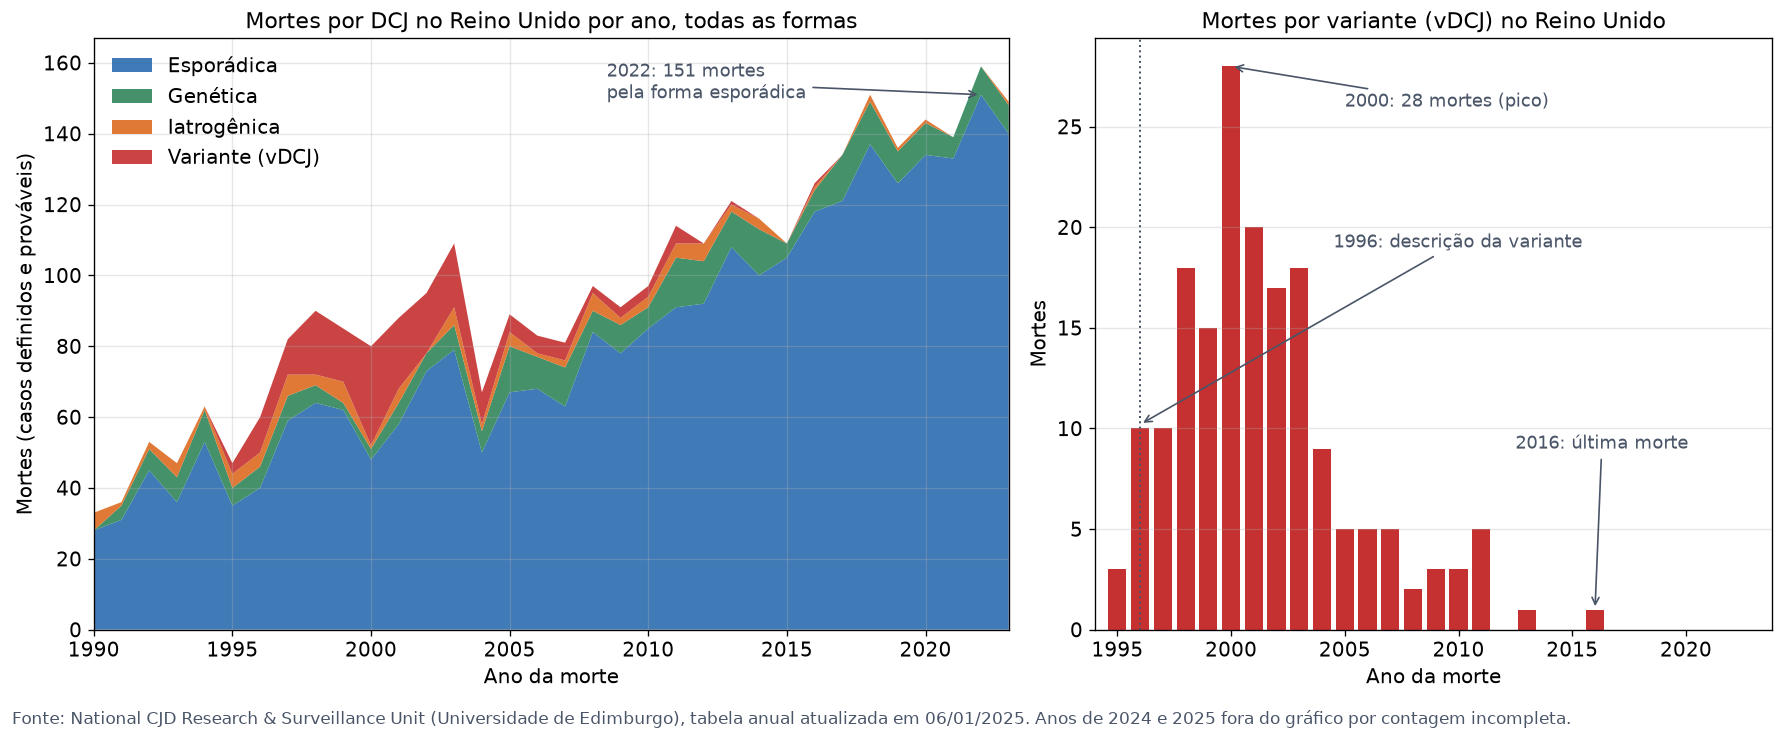
Mortes por DCJ definida ou provável no Reino Unido, por ano da morte, de 1990 a 2023. À esquerda, todas as formas empilhadas. À direita, só a variante. Os anos de 2024 e 2025 ficaram fora porque a contagem estava incompleta na data da tabela. Dados: NCJDRSU, "Creutzfeldt-Jakob Disease in the UK (By Calendar Year)", atualizada em 6 jan. 2025. Gráfico elaborado para este post.
A curva da forma esporádica sobe quase sem parar. Foram 28 mortes em 1990 e 151 em 2022, o maior número da série. Em 2023, a taxa foi de 2,07 mortes por milhão de habitantes, segundo o relatório anual do NCJDRSU. A unidade atribui o aumento principalmente à melhora na identificação dos casos, sobretudo em pessoas acima de 70 anos, e aos critérios diagnósticos revistos em janeiro de 2017, mais sensíveis e com a mesma especificidade. O relatório afirma que até agora não surgiu indício de outra causa. A idade mediana na morte também subiu, de 63 anos no período de 1970 a 1984 para 70 anos no período mais recente, o que combina com mais diagnósticos entre idosos. As taxas britânicas da forma esporádica são parecidas com as de países que nunca tiveram vaca louca, segundo o mesmo relatório.
A variante tem outro desenho. As primeiras três mortes aparecem em 1995, o número sobe até 28 em 2000 e cai para 5 em 2005. A última morte registrada na tabela foi em 2016. No total, foram 178 casos, 123 confirmados por necropsia e 55 prováveis, e todos morreram. Dos 161 pacientes com teste genético disponível, 160 eram homozigotos para metionina no códon 129. O relatório diz que o pico já passou, mas alerta que a incidência pode voltar a subir se houver casos com incubação mais longa em outros genótipos.
As outras formas somam números menores. De 1990 a 2025, a tabela registra 85 mortes por DCJ iatrogênica e 255 pela forma genética. No resumo dos casos iatrogênicos desde 1970, a unidade atribui 81 ao hormônio de crescimento de cadáver e 8 a enxertos de dura-máter.
No Brasil não há série pública com o mesmo detalhe. O boletim epidemiológico do Ministério da Saúde de outubro de 2022 mostra que as notificações de casos suspeitos ficaram mais frequentes a partir de 2012, chegaram ao máximo em 2019, com 174 notificações (11% do total), e caíram em 2020 e 2021, durante a pandemia de covid-19. Das 1.576 notificações de 2005 a 2021, 547 (34,7%) foram confirmadas, 457 (29%) descartadas e 572 (36,3%) ficaram sem classificação final.
A DCJ no Brasil
A DCJ está na Lista Nacional de Doenças de Notificação Compulsória desde 2005. Segundo o Ministério da Saúde, de 2005 a 2021 foram registradas 1.576 notificações de casos suspeitos. São Paulo concentrou 32,5% (512), o Paraná 12,0% (189) e Minas Gerais 10% (158). A faixa de 55 a 74 anos respondeu por 60,2% das notificações. Em resposta ao UOL, em 2026, a pasta informou cerca de 2.500 notificações de casos suspeitos desde 2005 e 60 serviços de referência para investigação e diagnóstico. A Agência Brasil registra menos de 100 casos suspeitos por ano.
O biólogo Eriton Cunha, pesquisador de um centro de vigilância de príons em Cleveland, nos Estados Unidos, disse ao UOL que a rede de saúde não está preparada para reconhecer a doença, o que gera subnotificação, e que nem todas as cidades e estados têm Serviço de Verificação de Óbito estruturado para fazer necropsia de casos suspeitos. O RT-QuIC não é feito no Brasil. No caso de Lito Sousa, segundo a mesma reportagem, o exame foi feito nos Estados Unidos, com custo entre R 4.000.
O país nunca teve caso humano confirmado da variante. O Ministério da Saúde afirma que não houve registro de vDCJ desde que a notificação se tornou obrigatória, em 2005, e que a doença jamais foi encontrada em país da América Latina. Do lado do gado, o Brasil tem desde 2012 o status de risco insignificante para a encefalopatia espongiforme bovina, concedido pela Organização Mundial de Saúde Animal. O rebanho nunca teve um caso da forma clássica, transmitida por ração com farinha de carne e ossos e responsável pela vDCJ. Houve seis casos da forma atípica, em 2012, 2014, 2019, duas vezes em 2021 e em fevereiro de 2023, segundo a Globo Rural. O mais recente foi um touro de 9 anos em Marabá, no Pará. O Ministério da Agricultura descreve a forma atípica como espontânea e sem relação com alimentação contaminada. Não encontrei registro oficial de caso em 2025.
Os links da Amazon neste post são de afiliado: se você comprar por eles, recebo uma comissão, sem custo extra para você.
Para saber mais
Livros:
- Livro: Madness and Memory: The Discovery of Prions, de Stanley B. Prusiner. Yale University Press, 2014. Relato em primeira pessoa do Nobel de 1997 sobre a descoberta dos príons e a resistência que a hipótese enfrentou.
- Livro: Deadly Feasts: Tracking the Secrets of a Terrifying New Plague, de Richard Rhodes. Simon & Schuster, 1997. Reportagem que liga o kuru da Nova Guiné à vaca louca e à vDCJ no Reino Unido e na França.
- Livro: The Family That Couldn't Sleep: A Medical Mystery, de D. T. Max. Random House, 2006. Conta a história de uma família veneziana com insônia familiar fatal, uma doença priônica genética, e passa pelo kuru, pelo scrapie e pela vaca louca.
- Livro: The Collectors of Lost Souls: Turning Kuru Scientists into Whitemen, de Warwick Anderson. Johns Hopkins University Press, 2008. História da investigação do kuru entre os Fore e do trabalho de Carleton Gajdusek.
Filmes e documentários:
- Documentário: Kuru: The Science and the Sorcery, dirigido por Rob Bygott. Austrália, 2010, 52 min. Acompanha o pesquisador Michael Alpers, que estuda o kuru desde 1961, com depoimentos de Gajdusek, Prusiner e Collinge.
- Documentário: The Genius and the Boys, dirigido por Bosse Lindquist. BBC Four, série Storyville, 2009, 80 min. Sobre Carleton Gajdusek, que dividiu o Nobel de 1976 pelo trabalho com o kuru e em 1997 se declarou culpado de abusar sexualmente de um adolescente.
- Documentário: Mad Cow Disease: The Great British Beef Scandal, dirigido por Will Lorimer. BBC Two, 2019. Reconstrói a epidemia de vaca louca no Reino Unido, o uso de farinha de carne e ossos na ração e o anúncio da vDCJ em 1996.
Notícias citadas:
- Notícia: Pedro Rafael Vilela, "Morre o piloto e youtuber Lito Sousa, aos 59 anos", Agência Brasil, 1 out. 2026.
- Notícia: "Como é a doença rara diagnosticada em Lito Sousa, que morreu aos 59 anos", UOL VivaBem, 1 out. 2026.
- Notícia: reportagem sobre o diagnóstico de Lito Sousa, com a explicação do neurologista Diogo Haddad, Estadão, 21 ago. 2026.
Fontes oficiais e dados:
- Ministério da Saúde: "Doença de Creutzfeldt-Jakob (DCJ)".
- Ministério da Saúde: "Variante Doença de Creutzfeldt-Jakob".
- CDC: "Clinical Overview of Creutzfeldt-Jakob Disease (CJD)", 21 jan. 2026.
- NINDS/NIH: "Creutzfeldt-Jakob Disease".
- Prêmio Nobel: "The Nobel Prize in Physiology or Medicine 1997: Press release", 6 out. 1997.
- ClinicalTrials.gov: "A Trial of ALN-6457 in Adult Participants With Symptomatic Prion Disease", NCT07832370.
- Ministério da Agricultura: "Ocorrência de caso atípico de Encefalopatia Espongiforme Bovina no Mato Grosso", 31 maio 2019.
- Notícia: "Ministério adia início de programa contra mal da vaca louca", Globo Rural, mar. 2025.
- Notícia: "Ministério da Agricultura confirma que caso de 'vaca louca' no Pará é atípico", O Globo, mar. 2023.
- Organização Mundial da Saúde: "WHO Infection Control Guidelines for Transmissible Spongiform Encephalopathies", WHO/CDS/CSR/APH/2000.3, 2000.
- CNRS: "Suspension provisoire des travaux sur les prions dans les laboratoires de recherche publics français", 27 jul. 2021.
- The BSE Inquiry: "Volume 1: Findings and Conclusions", Lord Phillips, Reino Unido, out. 2000.
- Comissão Europeia, Comitê Científico Diretor: "Opinion on possible links between BSE and Organophosphates used as pesticides against ecto- and endoparasites in cattle", jun. 1998.
- Notícia: "France issues moratorium on prion research after fatal brain disease strikes two lab workers", Science, jul. 2021.
- Notícia: "CDC: Deer meat didn't cause hunters' deaths, concerns about chronic wasting disease remain", USA Today, 26 abr. 2024.
- National CJD Research & Surveillance Unit: "Creutzfeldt-Jakob Disease in the UK (By Calendar Year)", atualizada em 6 jan. 2025.
- National CJD Research & Surveillance Unit: "32nd Annual Report 2023: Creutzfeldt-Jakob Disease Surveillance in the UK".
- Ministério da Saúde: "Boletim Epidemiológico, vol. 53, nº 39: Perfil epidemiológico de casos da doença de Creutzfeldt-Jakob (DCJ) no Brasil, 2005 a 2021", out. 2022.
- Prêmio Nobel: "The Nobel Prize in Physiology or Medicine 1976".
- ClinicalTrials.gov: "PrProfile: A Study to Assess the Safety, Tolerability, Pharmacokinetics and Pharmacodynamics of ION717", NCT06153966.
Artigos científicos:
- Prusiner SB. "Novel proteinaceous infectious particles cause scrapie". Science, 216:136-144, 1982. doi:10.1126/science.6801762.
- Prusiner SB. "Prions". PNAS, 95:13363-13383, 1998. doi:10.1073/pnas.95.23.13363.
- Masel J, Jansen VAA, Nowak MA. "Quantifying the kinetic parameters of prion replication". Biophysical Chemistry, 77:139-152, 1999. doi:10.1016/S0301-4622(99)00016-2.
- Knowles TPJ et al. "An analytical solution to the kinetics of breakable filament assembly". Science, 326:1533-1537, 2009. doi:10.1126/science.1178250.
- Palmer MS, Dryden AJ, Hughes JT, Collinge J. "Homozygous prion protein genotype predisposes to sporadic Creutzfeldt-Jakob disease". Nature, 352:340-342, 1991. doi:10.1038/352340a0.
- Will RG et al. "A new variant of Creutzfeldt-Jakob disease in the UK". The Lancet, 347:921-925, 1996. doi:10.1016/S0140-6736(96)91412-9.
- Collinge J et al. "Kuru in the 21st century: an acquired human prion disease with very long incubation periods". The Lancet, 367:2068-2074, 2006. doi:10.1016/S0140-6736(06)68930-7.
- Pocchiari M et al. "Predictors of survival in sporadic Creutzfeldt-Jakob disease and other human transmissible spongiform encephalopathies". Brain, 127:2348-2359, 2004. doi:10.1093/brain/awh249.
- Brown P et al. "Iatrogenic Creutzfeldt-Jakob disease, final assessment". Emerging Infectious Diseases, 18:901-907, 2012. doi:10.3201/eid1806.120116.
- Zerr I et al. "Updated clinical diagnostic criteria for sporadic Creutzfeldt-Jakob disease". Brain, 132:2659-2668, 2009. doi:10.1093/brain/awp191.
- McGuire LI et al. "Real time quaking-induced conversion analysis of cerebrospinal fluid in sporadic Creutzfeldt-Jakob disease". Annals of Neurology, 72:278-285, 2012. doi:10.1002/ana.23589.
- Uttley L et al. "Creutzfeldt-Jakob disease: a systematic review of global incidence, prevalence, infectivity, and incubation". The Lancet Infectious Diseases, 20:e2-e10, 2020. doi:10.1016/S1473-3099(19)30615-2.
- Won SY, Kim YC, Jeong BH. "Elevated E200K somatic mutation of the prion protein gene (PRNP) in the brain tissues of patients with sporadic Creutzfeldt-Jakob disease (CJD)". International Journal of Molecular Sciences, 24:14831, 2023. doi:10.3390/ijms241914831.
- McDonough GA, Cheng Y et al. "Neuropathologically directed profiling of PRNP somatic and germline variants in sporadic human prion disease". Acta Neuropathologica, 2024. doi:10.1007/s00401-024-02774-2.
- Brown P, Cathala F, Raubertas RF, Gajdusek DC, Castaigne P. "The epidemiology of Creutzfeldt-Jakob disease: conclusion of a 15-year investigation in France and review of the world literature". Neurology, 37:895-904, 1987. doi:10.1212/wnl.37.6.895.
- Ward HJT et al. "Risk factors for sporadic Creutzfeldt-Jakob disease". Annals of Neurology, 63:347-354, 2008. doi:10.1002/ana.21294.
- García López FJ et al. "Risk of transmission of sporadic Creutzfeldt-Jakob disease by surgical procedures: systematic reviews and quality of evidence". Eurosurveillance, 22(43), 2017. doi:10.2807/1560-7917.ES.2017.22.43.16-00806.
- Crowder LA et al. "Creutzfeldt-Jakob disease lookback study: 21 years of surveillance for transfusion transmission risk". Transfusion, 57:1875-1878, 2017. doi:10.1111/trf.14145.
- Hewitt PE et al. "Creutzfeldt-Jakob disease and blood transfusion: results of the UK Transfusion Medicine Epidemiological Review study". Vox Sanguinis, 91:221-230, 2006. doi:10.1111/j.1423-0410.2006.00833.x.
- Kirby E et al. "Bioassay studies support the potential for iatrogenic transmission of variant Creutzfeldt Jakob disease through dental procedures". PLoS ONE, 7:e49850, 2012. doi:10.1371/journal.pone.0049850.
- Bourvis N et al. "Risk assessment of transmission of sporadic Creutzfeldt-Jakob disease in endodontic practice in absence of adequate prion inactivation". PLoS ONE, 2:e1330, 2007. doi:10.1371/journal.pone.0001330.
- Comoy EE et al. "Transmission of scrapie prions to primate after an extended silent incubation period". Scientific Reports, 5:11573, 2015. doi:10.1038/srep11573.
- Marín-Moreno A et al. "Assessment of the zoonotic potential of atypical scrapie prions in humanized mice reveals rare phenotypic convergence but not identity with sporadic Creutzfeldt-Jakob disease prions". The Journal of Infectious Diseases, 230:161-171, 2024. doi:10.1093/infdis/jiae093.
- Comoy EE et al. "Atypical BSE (BASE) transmitted from asymptomatic aging cattle to a primate". PLoS ONE, 3:e3017, 2008. doi:10.1371/journal.pone.0003017.
- Béringue V et al. "Transmission of atypical bovine prions to mice transgenic for human prion protein". Emerging Infectious Diseases, 14:1898-1901, 2008. doi:10.3201/eid1412.080941.
- Jaumain E et al. "Absence of evidence for a causal link between bovine spongiform encephalopathy strain variant L-BSE and known forms of sporadic Creutzfeldt-Jakob disease in human PrP transgenic mice". Journal of Virology, 90:10867-10874, 2016. doi:10.1128/JVI.01383-16.
- Race B et al. "Lack of transmission of chronic wasting disease to cynomolgus macaques". Journal of Virology, 92:e00550-18, 2018. doi:10.1128/JVI.00550-18.
- Trout J, Roberts M et al. "Two hunters from the same lodge afflicted with sporadic CJD: is chronic wasting disease to blame? (P7-13.002)". Neurology, 102(17 supl. 1), 2024. doi:10.1212/WNL.0000000000204407.
- Johnson CJ et al. "Prions adhere to soil minerals and remain infectious". PLoS Pathogens, 2:e32, 2006. doi:10.1371/journal.ppat.0020032.
- Seidel B et al. "Scrapie agent (strain 263K) can transmit disease via the oral route after persistence in soil over years". PLoS ONE, 2:e435, 2007. doi:10.1371/journal.pone.0000435.
- Brandel JP et al. "Variant Creutzfeldt-Jakob disease diagnosed 7.5 years after occupational exposure". New England Journal of Medicine, 383:83-85, 2020. doi:10.1056/NEJMc2000687.
- Alcalde-Cabero E et al. "Health professions and risk of sporadic Creutzfeldt-Jakob disease, 1965 to 2010". Eurosurveillance, 17(15):20144, 2012. doi:10.2807/ese.17.15.20144-en.
- Banerjee G et al. "Iatrogenic Alzheimer's disease in recipients of cadaveric pituitary-derived growth hormone". Nature Medicine, 30:394-402, 2024. doi:10.1038/s41591-023-02729-2.
- Meiner Z, Gabizon R, Prusiner SB. "Familial Creutzfeldt-Jakob disease: codon 200 prion disease in Libyan Jews". Medicine (Baltimore), 76:227-237, 1997. doi:10.1097/00005792-199707000-00001.
- Slivarichová D et al. "Geographic accumulation of Creutzfeldt-Jakob disease in Slovakia: environmental metal imbalance as a possible cofactor". Central European Journal of Public Health, 19:158-164, 2011. doi:10.21101/cejph.a3667.
- Bastian FO et al. "Novel Spiroplasma spp. cultured from brains and lymph nodes from ruminants affected with transmissible spongiform encephalopathy". Journal of Neuropathology & Experimental Neurology, 77:64-73, 2018. doi:10.1093/jnen/nlx102.
- Alexeeva I et al. "Absence of Spiroplasma or other bacterial 16S rRNA genes in brain tissue of hamsters with scrapie". Journal of Clinical Microbiology, 44:91-97, 2006. doi:10.1128/JCM.44.1.91-97.2006.
- Manuelidis L et al. "Cells infected with scrapie and Creutzfeldt-Jakob disease agents produce intracellular 25-nm virus-like particles". PNAS, 104:1965-1970, 2007. doi:10.1073/pnas.0610999104.
- Wang F, Wang X, Yuan CG, Ma J. "Generating a prion with bacterially expressed recombinant prion protein". Science, 327:1132-1135, 2010. doi:10.1126/science.1183748.
- Ebringer A, Thorpe C, Pirt J, Wilson C, Cunningham P, Ettelaie C. "Bovine spongiform encephalopathy: is it an autoimmune disease due to bacteria showing molecular mimicry with brain antigens?". Environmental Health Perspectives, 105:1172-1174, 1997. doi:10.1289/ehp.971051172.
- Ebringer A, Rashid T, Wilson C. "Bovine spongiform encephalopathy, multiple sclerosis, and Creutzfeldt-Jakob disease are probably autoimmune diseases evoked by Acinetobacter bacteria". Annals of the New York Academy of Sciences, 1050:417-428, 2005. doi:10.1196/annals.1313.093.
- Purdey M. "The UK epidemic of BSE: slow virus or chronic pesticide-initiated modification of the prion protein? Part 1 e Part 2". Medical Hypotheses, 46:429-443 e 445-454, 1996. doi:10.1016/s0306-9877(96)90022-5.
- Purdey M. "Ecosystems supporting clusters of sporadic TSEs demonstrate excesses of the radical-generating divalent cation manganese and deficiencies of antioxidant co factors Cu, Se, Fe, Zn". Medical Hypotheses, 54:278-306, 2000. doi:10.1054/mehy.1999.0836.
- Brown P, Bradley R. "1755 and all that: a historical primer of transmissible spongiform encephalopathy". BMJ, 317:1688-1692, 1998. doi:10.1136/bmj.317.7174.1688.
- Creutzfeldt HG. "Über eine eigenartige herdförmige Erkrankung des Zentralnervensystems". Zeitschrift für die gesamte Neurologie und Psychiatrie, 57:1-18, 1920. doi:10.1007/BF02866081.
- Jakob A. "Über eigenartige Erkrankungen des Zentralnervensystems mit bemerkenswertem anatomischen Befunde". Zeitschrift für die gesamte Neurologie und Psychiatrie, 64:147-228, 1921. doi:10.1007/BF02870932.
- Gajdusek DC, Zigas V. "Degenerative disease of the central nervous system in New Guinea: the endemic occurrence of kuru in the native population". New England Journal of Medicine, 257:974-978, 1957. doi:10.1056/NEJM195711142572005.
- Hadlow WJ. "Scrapie and kuru". The Lancet, 274:289-290, 1959. doi:10.1016/S0140-6736(59)92081-1.
- Gajdusek DC, Gibbs CJ, Alpers M. "Experimental transmission of a kuru-like syndrome to chimpanzees". Nature, 209:794-796, 1966. doi:10.1038/209794a0.
- Gibbs CJ, Gajdusek DC, Asher DM, Alpers MP et al. "Creutzfeldt-Jakob disease (spongiform encephalopathy): transmission to the chimpanzee". Science, 161:388-389, 1968. doi:10.1126/science.161.3839.388.
- Duffy P, Wolf J, Collins G, DeVoe AG, Streeten B et al. "Possible person-to-person transmission of Creutzfeldt-Jakob disease". New England Journal of Medicine, 290:692-693, 1974. doi:10.1056/NEJM197403212901220.
- Koch TK, Berg BO, De Armond SJ, Gravina RF. "Creutzfeldt-Jakob disease in a young adult with idiopathic hypopituitarism: possible relation to the administration of cadaveric human growth hormone". New England Journal of Medicine, 313:731-733, 1985. doi:10.1056/NEJM198509193131206.
- Wells GA et al. "A novel progressive spongiform encephalopathy in cattle". Veterinary Record, 121:419-420, 1987. doi:10.1136/vr.121.18.419.
- Collinge J et al. "Safety and efficacy of quinacrine in human prion disease (PRION-1 study): a patient-preference trial". The Lancet Neurology, 8:334-344, 2009. doi:10.1016/S1474-4422(09)70049-3.
- Wilham JM et al. "Rapid end-point quantitation of prion seeding activity with sensitivity comparable to bioassays". PLoS Pathogens, 6:e1001217, 2010. doi:10.1371/journal.ppat.1001217.
- Atarashi R et al. "Ultrasensitive human prion detection in cerebrospinal fluid by real-time quaking-induced conversion". Nature Medicine, 17:175-178, 2011. doi:10.1038/nm.2294.
Imagem:
- Foto: Tulemo, "Spongiform degeneration in Creutzfeldt-Jakob disease", Wikimedia Commons, CC BY-SA 4.0.